艾米邁託賽注射液(睿鉑生)啟動確證性Ⅲ期臨床試驗,擬招募298人
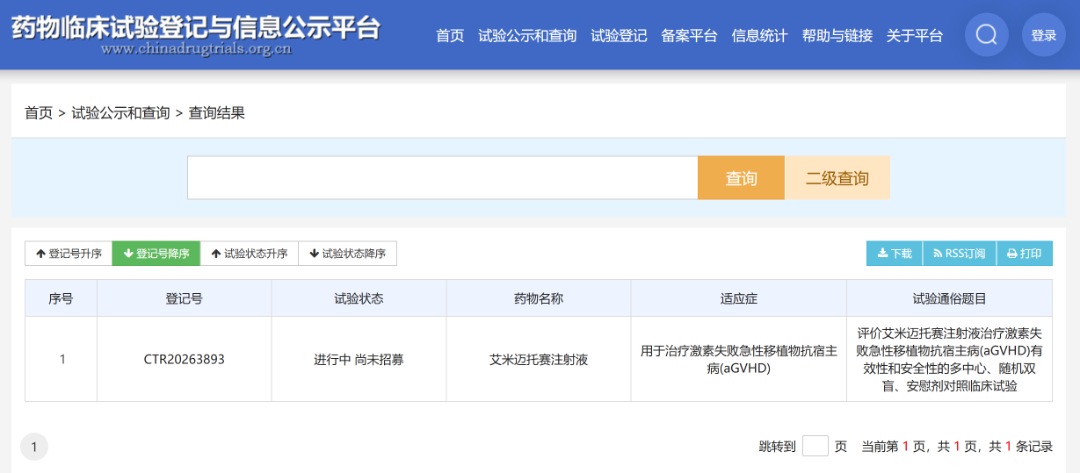
近日,國家藥物臨床試驗登記與信息公示平臺信息顯示,艾米邁託賽注射液完成了一項上市後確證性Ⅲ期臨床試驗公示,登記號為 CTR20263893,首次公示日期為 2026 年 10 月 14 日。
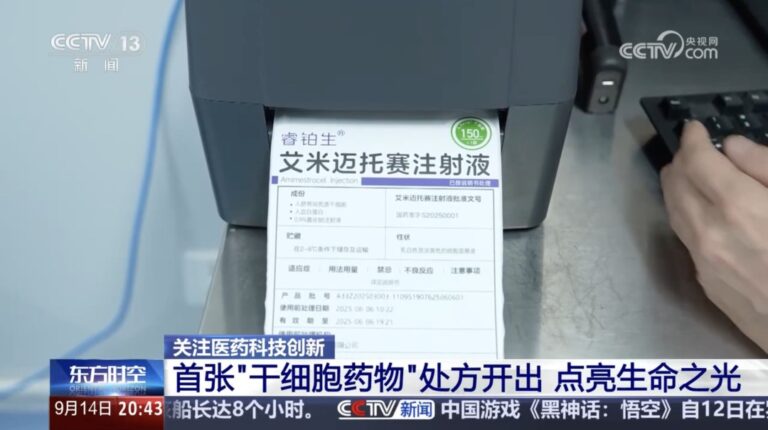
2025 年 1 月 2 日,艾米邁託賽注射液(商品名:睿鉑生)經國家藥監局通過優先審評審批程序附條件批准上市,是我國率先獲批的幹細胞治療藥品,其獲批適應症為 14 歲以上、以消化道受累為主的激素治療失敗的急性移植物抗宿主病(aGVHD)患者。
這次公示不是新藥臨床試驗申報,而是艾米邁託賽注射液上市後補充對照試驗證據的研究。
這是一項怎樣的試驗
研究性質:這是一項上市後的確證性Ⅲ期臨床試驗,旨在為藥物正式獲批提供更充分的有效性和安全性證據。
試驗設計:全國多中心、隨機雙盲、平行對照Ⅲ期臨床試驗。
參與中心:由國內 3 家大型三甲醫院聯合開展,包括北京大學人民醫院、中國人民解放軍總醫院第一醫學中心和中國醫學科學院血液病醫院(中國醫學科學院血液學研究所)。
試驗題目:評價艾米邁託賽注射液治療激素失敗急性移植物抗宿主病(aGVHD)有效性和安全性的多中心、隨機雙盲、安慰劑對照臨床試驗。
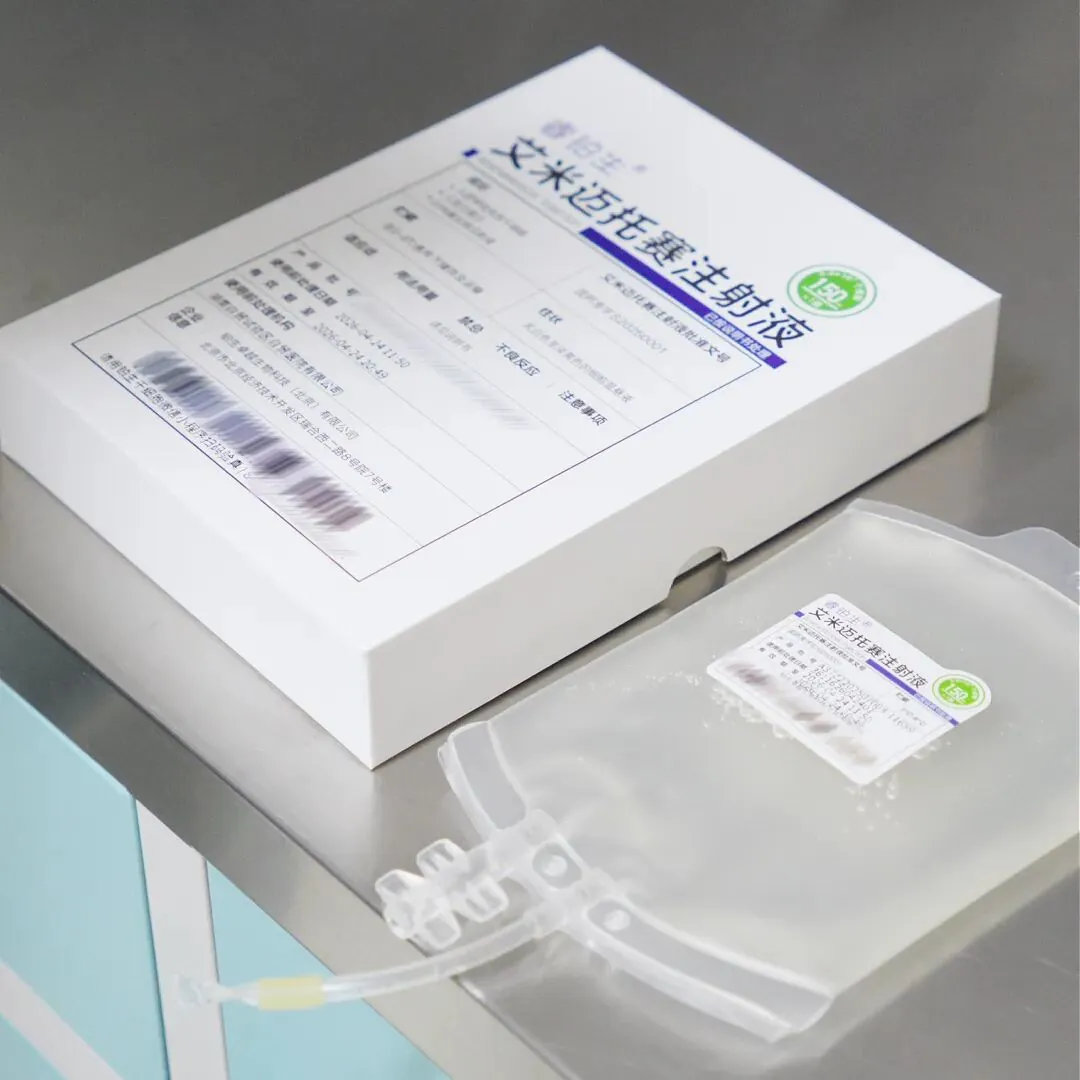
試驗關鍵參數一覽
- 中文通用名:艾米邁託賽注射液(Amimestrocel Injection)
- 商品名稱:睿鉑生
- 劑型:注射劑
- 規格:12ml:6.0×10⁷ 個細胞/袋
- 用法用量:外周靜脈滴注,每週 2 次;每次劑量為 1.0×10⁶ 個細胞/kg
- 用藥時程:4 週;如初始治療 4 週後達到部分緩解(PR),再維持原劑量繼續給藥 4 週,治療期最長為 8 週
- 入組標準:14–70 歲、Ⅱ至Ⅳ度激素治療失敗的急性移植物抗宿主病(aGVHD)患者
- 規模:目標入組 298 人
- 試驗目的:評價艾米邁託賽注射液在Ⅱ–Ⅳ度激素失敗 aGVHD 患者中的有效性和安全性
研究者信息:由北京大學人民醫院黃曉軍教授牽頭;當前狀態為「進行中,尚未招募」——第一例受試者還沒有進組。
什麼是「附條件批准」
藥品附條件上市,就是先批准使用、上市後再補證據。它主要面向嚴重危及生命、缺乏有效治療手段、公共衛生急需的藥物,例如腫瘤藥、罕見病藥和部分疫苗。前提是已有早期臨床數據,能看出療效、預測有臨床價值,但尚未完成完整確證性試驗,因此批准時附帶條件——企業必須在規定時間內完成後續研究,期限原則上不超過 4 年。
到期結果出來:證明獲益大於風險,就轉為常規批准;證明不了、做不完或不申請延期,就可能被註銷證書或核減適應症。
附條件上市是國際藥品監管中的通用加速工具,典型代表是日本、歐盟和美國。這類批准的共同點就一句:先讓患者用上藥,企業再補臨床證據;補不上可能被撤銷。
日本:附條件·限時批准案例較多
- ReHeart:iPSC 來源心肌細胞片,治療重症心衰。2026 年獲批,批准依據只有 8 例患者,7 年內要補大規模臨床數據。
- Amchepri/Amusepri:iPSC 來源多巴胺能神經前體細胞,治療帕金森病,同批獲批,同樣走附條件限時路徑。
- Akuugo:異體骨髓間充質幹細胞產品,2024 年 8 月有條件限時批准,用於創傷性腦損傷後的慢性運動癱瘓,2026 年 5 月正式上市銷售。
- Stemirac:自體骨髓間充質幹細胞,2018 年 11 月附條件限時批准,2019 年 2 月正式銷售並進入日本醫保,用於脊髓損傷相關的神經功能障礙。
- Temcell:2015 年 9 月在日本獲批,2016 年 2 月正式銷售,用於治療兒童和成人的急性移植物抗宿主病;2019 年再獲批准用於治療大皰性表皮鬆解症和新生兒缺氧缺血性腦病。
日本這套制度很有特點:嚴重疾病、安全性基本清楚、有潛在療效,就能先上市。許可證通常管 5–7 年,期間補確證數據。
歐盟:有條件上市許可(CMA)
Holoclar:2015 年 2 月 17 日獲得歐盟批准上市,是歐盟率先批准的幹細胞療法,含自體角膜緣上皮細胞,主要用於治療因化學或物理眼灼傷導致的中至重度角膜緣幹細胞缺乏症,可幫助修復受損角膜、改善視力和緩解疼痛、畏光等症狀。EMA 認為收益大於風險,但數據來自回顧性研究,所以給了有條件批准,要求上市後補研究。
Zemcelpro(通用名 Dorocubicel,也稱 UM171 細胞療法):2025 年 8 月 27 日獲 EMA 建議有條件批准,是一款用於治療血液惡性腫瘤的幹細胞療法,主要面向需要接受異基因造血幹細胞移植但沒有合適供體的成人患者。獲批後還要做隨機對照研究和長期隨訪。
歐盟 CMA 有效期通常 1 年、可每年更新,更像「臨時轉正」——每年拿新證據去續。
美國:加速批准(Accelerated Approval)
Ryoncil(通用名 remestemcel-L-rknd):2024 年 12 月 FDA 批准,用於 2 個月以上兒童的激素難治性急性移植物抗宿主病,是全球率先獲批的間充質幹細胞療法,走了 RMAT/加速通道。美國的加速批准一般基於替代終點或中間指標先上市,之後仍需完成驗證性試驗;未證實獲益,FDA 有權撤回。
一個值得注意的反例
Alofisel 是一種用於治療克羅恩病複雜性肛瘻的藥物,其核心成分是脂肪來源的間充質幹細胞。它最早於 2018 年 3 月 23 日在歐盟獲批,成為歐洲率先獲批上市的異體幹細胞療法,2021 年在日本獲批上市。
但後續確證性試驗未優於安慰劑,2024 年 12 月 19 日,武田製藥與歐洲藥品管理局(EMA)及意大利藥品管理局(AIFA)溝通後,宣布主動撤回 Alofisel 在歐盟的上市許可。這說明附條件批准並非終點,上市後的驗證同樣關鍵。
中國藥監的「附條件批准」和國際上的加速/附條件路徑目標一致——讓急需藥早點用上,同時把驗證工作放到上市後繼續做。這類批准的核心從來不是「降低標準」,而是先讓危重患者用上,再拿真實世界數據補齊證據。
為什麼這項確證性試驗非做不可
因為支撐艾米邁託賽注射液最初獲批的關鍵Ⅲ期只有 54 例患者,還是單臂無對照設計。療效數據看著不錯——28 天總體緩解率 63%、完全緩解率 55.6%,56 天療效維持穩定。但證據等級不夠。這次 298 人的隨機雙盲安慰劑對照,就是要補上這塊短板,決定它能不能從「附條件批准」走到常規批准。
免責聲明:本文旨在科普相關知識,傳遞行業前沿進展,不作為醫療指導建議;如需就醫,請到正規醫院就診。