一支回輸的細胞從哪裡來?供體篩檢、可追溯性與細胞製劑的生物安全
細胞製劑與一般藥物最大的不同:它來自活的生命
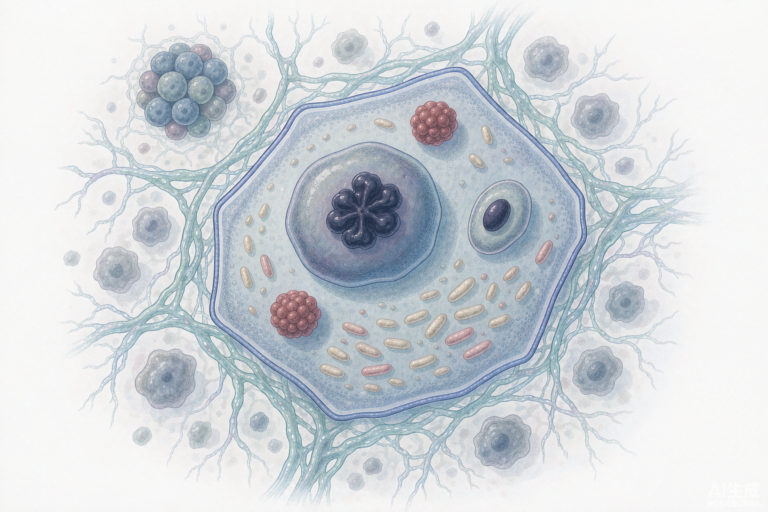
我們習慣把藥物想成在工廠裡由化學原料合成、每一批成分都一模一樣的產品。但幹細胞或細胞製劑的本質不同:它來自一個活的生命個體——可能是捐贈者的臍帶組織、骨髓或脂肪,也可能是患者自己。這個出身決定了它的風險輪廓:細胞是會代謝、會被感染、會在培養中改變的活物,因此它的安全不能只靠「出廠檢驗」,而要靠從來源、製備到放行的整條鏈來把關。理解一支細胞製劑的「身世」,正是患者與家屬在評估任何細胞療法時,最先該問清楚的一件事。
供體篩檢:哪些傳染病項目必須過
無論細胞來自異體捐贈者還是看似「自己人」的自體取材,負責任的製備流程都會進行傳染病篩檢。在規範的細胞製劑生產中,常規會檢測人類免疫缺乏病毒(HIV)、B 型與 C 型肝炎病毒(HBV、HCV)、梅毒,以及在某些區域會加驗人類 T 淋巴球病毒(HTLV)與巨細胞病毒(CMV)。這些項目的目的,是避免把已知的血源性病原隨著細胞一併輸回人體。值得注意的是,篩檢不是做一次就永遠有效:從取材到實際回輸可能間隔數週甚至更久,期間若風險暴露狀況改變,嚴謹的流程會安排再次確認。把「已篩檢」視為一個時間點的快照,而不是一張永久的安全保單,是更準確的理解。這裡還涉及「空窗期」的概念:若取材時剛好落在感染後、檢測還驗得出陽性之前的窗口,第一次篩檢可能呈現假陰性,因此風險較高的情境會在回輸前再驗一次。
細胞身分證:STR 鑑定、核型與無菌內毒素檢測
除了來源安全,細胞本身「是不是它所聲稱的那種細胞」同樣關鍵。國際細胞與基因治療學會(ISCT)針對間質幹細胞提出了最低鑑定標準,要求以表面抗原標記(如 CD73、CD90、CD105 陽性,且 CD34、CD45 等造血標記陰性)來確認身分,並排除細胞系交叉污染的風險。進一步的品質確認還包括短串聯重複(STR)鑑定與核型分析,用以確認細胞來源個體與染色體穩定度;以及無菌試驗與內毒素(熱原)檢測,確保製劑沒有微生物污染。其中黴漿菌(mycoplasma)是細胞培養中常見卻容易被忽略的污染物,常規無菌試驗未必能抓到,因此需要專門的黴漿菌檢測;而內毒素來自革蘭氏陰性菌外膜,一旦進入人體可能引發發燒與休克,所以必須設定量值上限並嚴格把關。這一連串「身分證」步驟,用意是讓每一批次的細胞都可被客觀描述,而不是憑名稱或宣稱。
批次放行與 GMP:為什麼「同一批」很重要
在受監管的細胞治療產品領域,製備必須在現行優良製造規範(GMP)的環境下進行,並以「批次(batch / lot)」為單位管理。批次的概念很重要:同一批細胞共享同一段製備歷程、同一組檢測結果,因此一旦某一項目異常,整批都應被追溯與處置。GMP 的要求涵蓋潔淨室等級、人員操作資格、設備校驗、環境監測與批次記錄保存。對患者而言,詢問「這支細胞是第幾批、有沒有放行檢測報告」並不過分,因為以潔淨室為例,受監管的細胞製備通常在 ISO 5 至 ISO 7 等級的環境操作,並持續監測空氣懸浮微粒與微生物落菌數,確保開放操作時的環境負載維持在低風險範圍;這與一般實驗室或診所的操作條件有本質差別。批次放行紀錄正是把抽象的安全承諾,轉化為可被查核的紙本證據。
自體細胞不一定更安全:常見的誤解
一個流傳甚廣的誤解是「用自己的細胞就絕對安全、不會排斥」。事實上,自體取材仍可能帶有個體自身的潛在感染(例如潛伏的病毒或慢性發炎狀態下的異常細胞),而且自體細胞的品質會隨年齡與健康狀況下降——高齡或長期罹病者的細胞,其增殖與功能往往不如年輕健康捐贈者的細胞。此外,「不會排斥」也只在特定給藥情境下成立,若製備或回輸過程引入污染,自體細胞同樣會造成嚴重不良反應。把「自體」當作安全符號,反而可能讓人忽略真正該檢查的製程與檢測環節。
可追溯性:一支細胞製劑該能回溯到哪一級
「可追溯性(traceability)」是細胞製劑監管的核心概念之一。理想情況下,一支最終回輸的細胞,應能一路回溯到:它來自哪一位供體或哪位患者、取材時間與地點、經手哪幾個製備步驟、每一批的檢測結果與放行決定,乃至最終交付給哪一位受贈者。這條鏈在藥品警戒(pharmacovigilance)中至關重要——一旦出現不良事件,只有能完整回溯,才能定位是哪一環出問題。對照之下,任何無法提供清晰來源與批次資訊的「細胞療程」,其生物安全水位都應被審慎看待。
患者可以主動問的幾個問題
把上述概念落實到實際就醫場景,患者與家屬其實可以主動詢問幾個具體問題:這支細胞的來源是異體還是自體、供體是否完成傳染病篩檢;製備是否在 GMP 環境進行、有無批次放行報告;細胞身分是否經過表面抗原或 STR 鑑定;以及萬一出現不良反應,是否有通報與追蹤的機制。這些問題無法自行證明一項療法有效,但能幫助釐清一項細胞療法在「生物安全」這一關是否站得住腳。需要再次強調,本篇聚焦的是來源與製程的安全框架,並不涉及對任何特定療法療效的評價;適不適合接受、如何權衡風險與期待,仍應由專業醫師依個別情況評估。
相關閱讀
參考資料
· 美國食品藥物管理局(FDA)21 CFR Part 1271:人類細胞、組織及其衍生產品(HCT/Ps)的現行優良組織實務(cGTP)與供體篩檢要求 · 中國國家藥品監督管理局(NMPA)《細胞治療產品研究與評價技術指導原則(試行)》 · 國際細胞與基因治療學會(ISCT)關於間質幹細胞最低鑑定標準的共識(Dominici et al., Cytotherapy 2006;2019 年更新)
免責聲明:本文為基於公開臨牀與科研資訊的綜合科普,僅供健康知識活動參考,不構成任何醫療診斷、治療建議或招攬。幹細胞治療等前沿療法在不同地區的監管狀態與適用範圍各異,具體方案請諮詢具資格的醫生並以官方監管機構公告為準。